LAMMPS下载安装教程 - 分子动力学模拟软件超详细图文安装指南
- 2026-11-17 05:34:19
一、LAMMPS软件简介
LAMMPS(Large-scale Atomic/Molecular Massively Parallel Simulator)是一款强大的开源分子动力学模拟软件,名字有点拗口,简单理解就是"大规模原子/分子并行模拟器"。这款软件在材料科学和计算化学领域可以说是必备工具了。如果你正在寻找一款可靠的分子动力学软件,LAMMPS绝对值得一试。
LAMMPS的厉害之处在于它能够支持从简单的原子系统到复杂的生物分子体系的各种模拟工作。它具备超强的并行计算能力,可以充分利用多核CPU或GPU资源加速计算过程。软件内置了多种常用力场(如Lennard-Jones、EAM、ReaxFF等)和模拟方法(NVE、NVT、NPT等系列),能够满足不同研究领域的需求。用户通过编写输入脚本就能自定义模拟体系和参数,再配合VMD等可视化工具,轻松分析模拟结果。
二、LAMMPS安装步骤
1. 下载并解压安装包
LAMMPS下载地址:https://pan.quark.cn/s/cee144420414
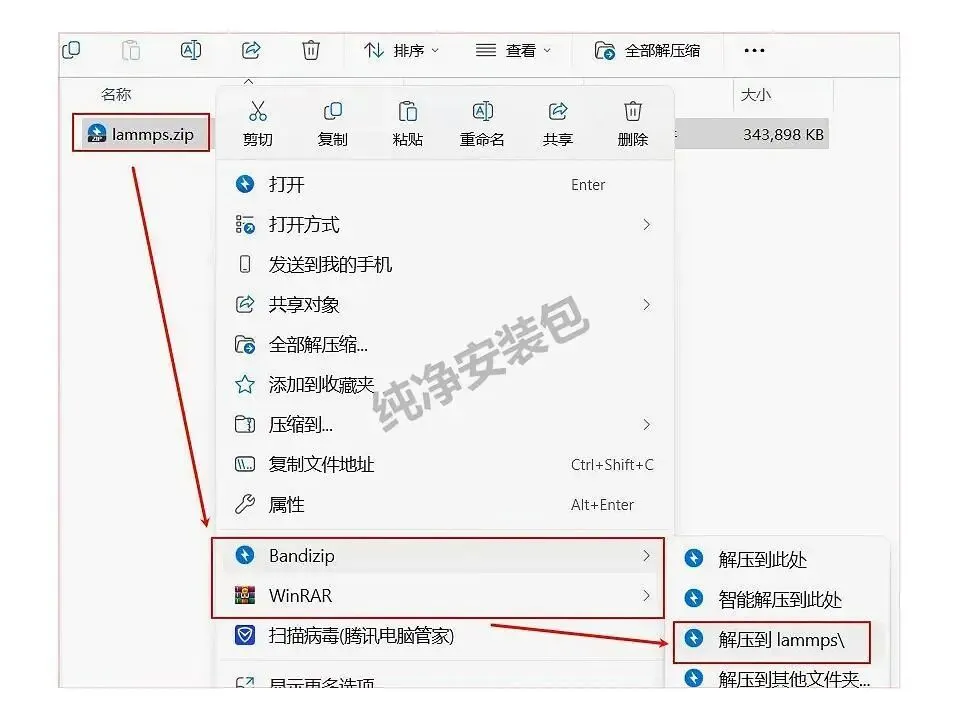
下载好LAMMPS安装包后,右键点击并选择"解压到LAMMPS",创建一个新的LAMMPS文件夹存放所有文件。
2. 运行安装程序
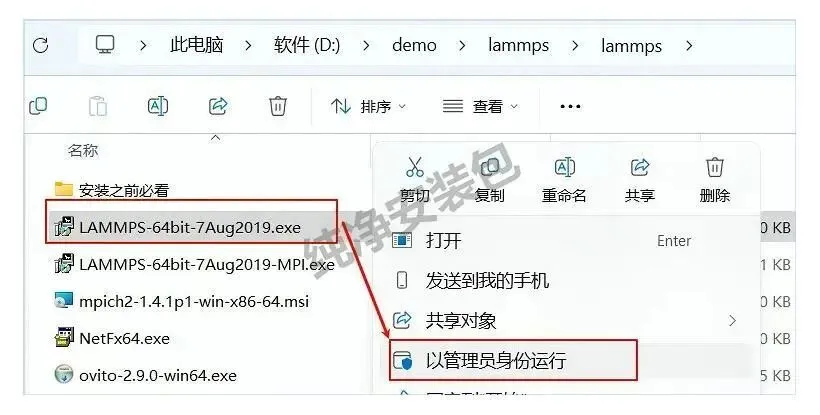
在解压后的文件夹中,找到"LAMMPS-64bit-7Aug2019.exe"安装文件,右键点击并选择"以管理员身份运行"。这一步很关键,管理员权限可以避免后续安装过程中出现权限不足的问题。
3. 选择安装路径
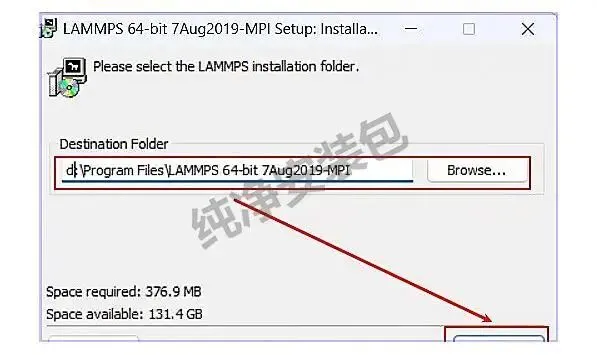
在安装界面中,你可以看到默认的安装路径。如果需要更改,点击浏览按钮选择新的安装位置。建议安装到非系统盘,这样不会影响系统运行。确认路径无误后,点击"Install"开始安装。
4. 等待安装完成
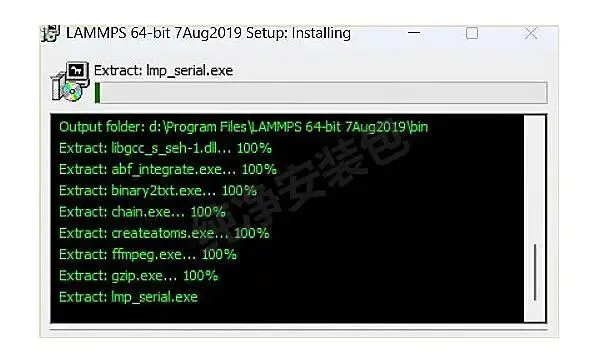
软件正在安装中,根据电脑配置不同,这个过程可能需要几分钟时间,请耐心等待。安装过程中尽量不要运行其他大型程序,以免影响安装速度。
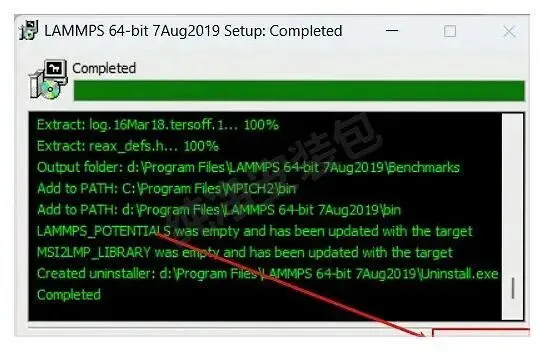
5. 完成安装
当看到安装完成的界面时,点击"Close"关闭安装程序。此时LAMMPS已经成功安装到你的计算机上,可以开始使用了。
6. 启动软件
安装完成后,你可以在开始菜单或桌面找到LAMMPS的快捷方式,双击打开即可开始你的分子动力学模拟工作。
LAMMPS纳米压痕模拟技巧
纳米压痕是研究材料力学性能的重要手段,LAMMPS提供了强大的工具来模拟这一过程。在进行纳米压痕模拟时,有几点值得注意:
① 合理设置压头模型 - 常用的压头包括球形、锥形和平板压头,需要根据实验条件选择适当的压头形状
② 控制压头速度 - 在模拟中,压头速度通常会比实验中快很多,但需要确保不会过快导致非物理结果
③ 边界条件选择 - 通常在压痕方向使用自由边界条件,其他方向使用周期性边界条件或固定边界条件
④ 数据分析方法 - 从模拟中提取力-位移曲线,并利用Oliver-Pharr方法等计算硬度和弹性模量
如果你对纳米压痕模拟感兴趣,建议先从简单的晶体材料开始,逐步过渡到更复杂的体系。通过调整不同参数,观察它们对模拟结果的影响,能够帮助你更好地理解材料的力学行为。
通过本教程,相信你已经成功安装了LAMMPS,并对这款强大的分子动力学软件有了初步了解。希望LAMMPS能够成为你科研道路上的得力助手!

